

2026年9月药政法规更新月报


9月是「落地月」:新版《药物临床试验质量管理规范》(2026年修订)与《国家基本药物目录(2026年版)》于9月1日同步施行,CDE 随即发布配套 ICH E6(R3) 的《药物临床试验计算机化系统和电子数据指导原则》。FDA 正式启动 Expedited IND 加速试点,并首次向大型 503A 配制药房开出 GLP-1 警告信;EMA 胃肠道药物相互作用指南草案、USP 口服制剂浸出物评估新通则提案相继进入征求意见。本期「皓月谈」按「核心速览 — 重要法规解读 — 警告信观察 — 信息直通车 — 合规节点提醒」五个板块,为您梳理当月值得关注的监管变化。
一、本期核心速览
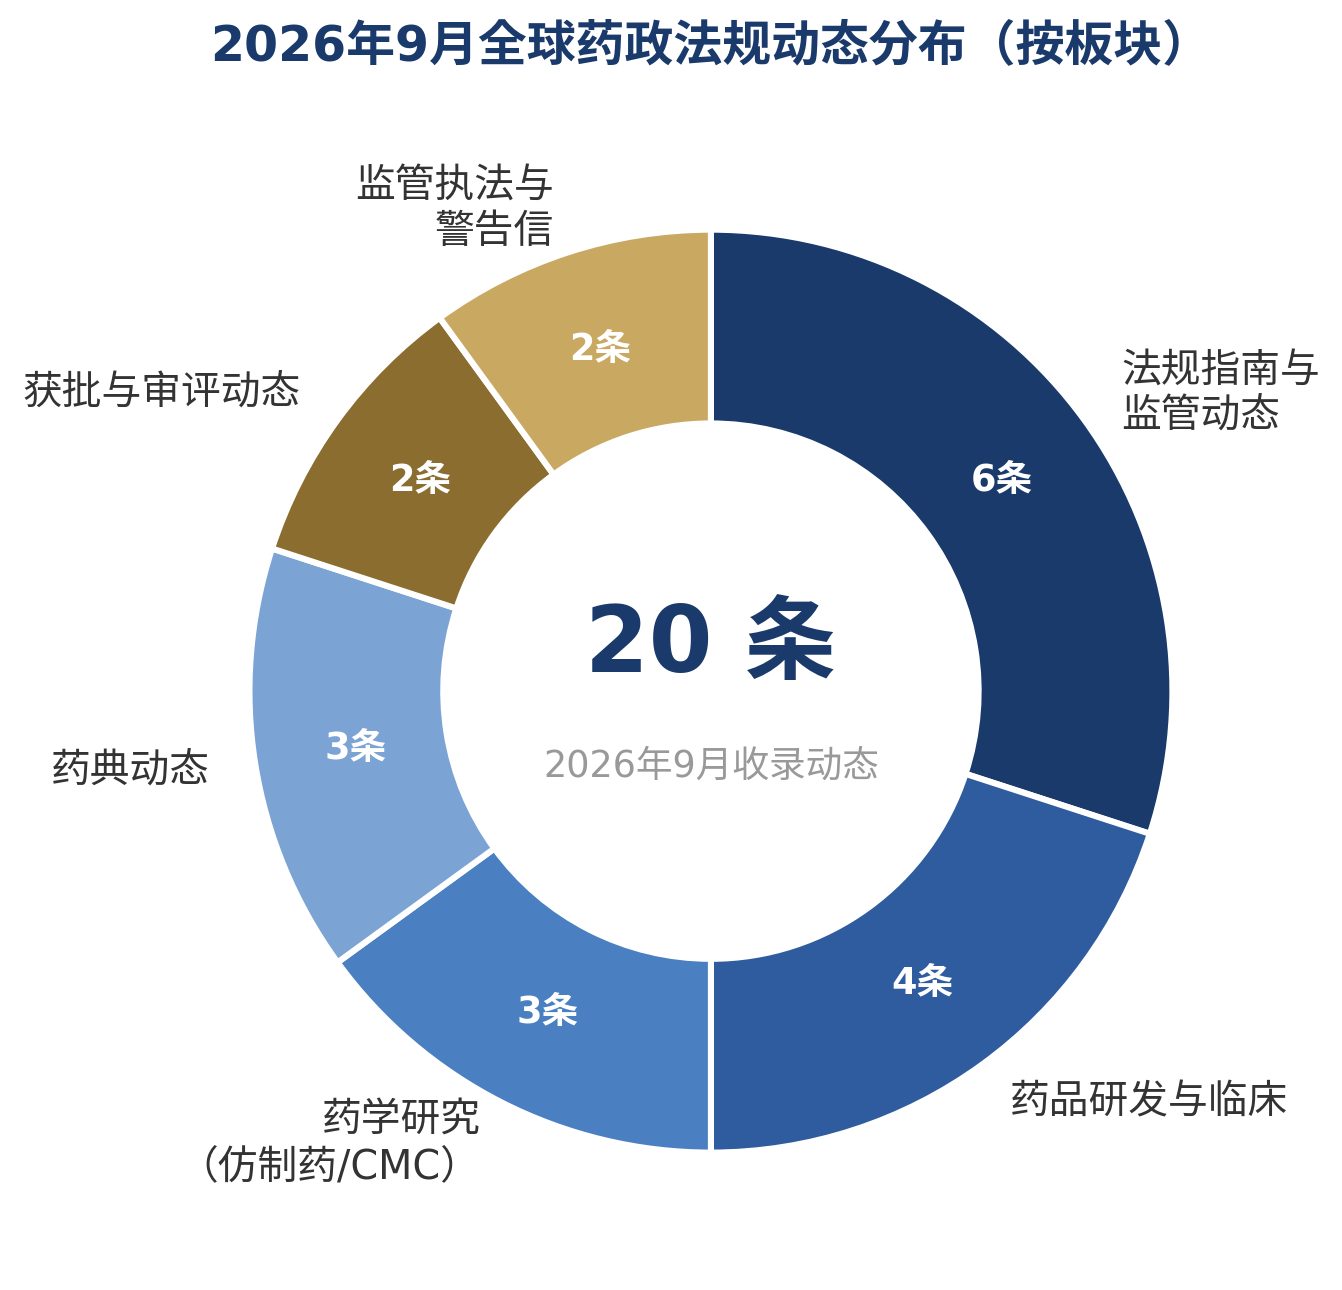
2026年9月,本期共收录国内外重点监管动态 20 条,其中中国监管体系 8 条,FDA 7 条,欧盟及国际机构 5 条。
| 板块 | 数量 | 本月看点 |
|---|---|---|
| 法规指南与监管动态 | 6 | FDA 启动 Expedited IND 加速试点;FDA 终版规则认可非动物试验方法;NMPA 就创新药工艺验证申报资料优化征求意见 |
| 药品研发与临床 | 4 | CDE 发布《药物临床试验计算机化系统和电子数据指导原则》;FDA 肝功能损害患者 PK 研究草案征求意见 |
| 药学研究(仿制药/CMC) | 3 | CDE 发布化学仿制药滴眼剂两部研究指导原则;吸入用丙酸倍氯米松混悬液 BE 指导原则征求意见 |
| 药典动态 | 3 | USP PF 52(5) 提议新增 ⟨1664.5⟩ 口服制剂浸出物评估通则;药典委公示中药配方颗粒国家标准(2026年第二期) |
| 获批与审评动态 | 2 | NMPA 一日集中批准 5 款创新药;CHMP 9月会议推荐 12 款新药,含首个按「定制化临床路径」推荐的生物类似药 |
| 监管执法与警告信 | 2 | FDA 警告信首次指向大型 503A 药房 GLP-1 配制及无菌缺陷;Injectafer 被加黑框警告 |
二、重要法规解读
1. CDE 发布《药物临床试验计算机化系统和电子数据指导原则》(2026年第44号)
发布时间:2026.09.22(自发布之日起施行)| 关键词:【临床试验计算机化系统】【电子数据】【ICH E6(R3)】
9月22日,CDE 发布《药物临床试验计算机化系统和电子数据指导原则》,自发布之日起施行。该指导原则为配合 ICH E6(R3) 与 9月1日施行的新版《药物临床试验质量管理规范》(2026年修订)而制定,全文 34 页,覆盖系统验证、数据迁移与传输、应急预案、归档保存等全流程要求。
核心要点:
◆ 验证责任不落他人:责任方需充分评估供应商执行的验证活动及文件是否充分,并对临床试验中使用的计算机化系统验证承担最终责任;系统须保持「已验证状态」,关键系统故障后必须重新验证受影响的功能或模块。
◆ 传输测试前置:应在临床试验数据正式传输或交换开始前完成测试(包括恰当的压力测试),并确保该流程在整个试验运行过程中可用且正常运行;跨境传输须遵守适用法律并告知受试者。
◆ 应急与归档双「必须」:必须制定书面化的应急计划,明确备用流程、备份及恢复策略和沟通机制,并纳入质量管理体系;试验数据和相关元数据应以可检索和只读方式归档,保存期限须符合临床试验数据递交国家的监管要求。
皓元视角:相比 2025年11月征求意见稿,正式稿将「数据库下线」改为「数据库退役」、删除了供应商验证文件「可予采信」的宽松表述,责任边界更趋严格。正在使用 EDC、随机化系统及 eCOA 的申办方和 CRO,建议对照正式稿逐项核查系统验证文件、应急预案与归档方案,避免 GCP 检查中「系统未验证」类缺陷。
2. FDA 正式启动 Expedited IND 加速试点,重构 pre-IND 审评模式
发布时间:2026.09.15 | 关键词:【IND 加速】【滚动审评】【首个人体试验】
9月15日,FDA 宣布 Expedited IND Pilot(加速 IND 试点)最终设计并开始受理申请。该试点隶属 HHS「Operation TrialBlazer」计划,直指「美国首个人体试验(FIH)启动耗时可达两年、明显慢于中国和澳大利亚」这一官方痛点,目标是将 pre-IND 阶段耗时压缩约 50%。
核心要点:
◆ 配对申请机制:申办方须与一家「合格研究机构」(QRI,可为学术医学中心、医疗网络、CRO、法规顾问或其他研究组织)结对申请;FDA 预计首批遴选 8–10 对,申请截止 2026年10月30日,12月18日前通知入选结果。
◆ 滚动式组件审评:入选项目可在正式递交完整 IND 之前,按学科(药理毒理、CMC、临床)逐个递交组件并获得 FDA 反馈,以便问题在 30 天法定审评期之前被识别和解决,降低临床试验搁置(Clinical Hold)风险。
◆ 并行启动鼓励:鼓励 IRB 审查、临床中心启动与 IND 准备并行推进;FDA 明确全程保留完整监管权力,包括决定是否允许试验开展,安全标准不因提速而降低。
皓元视角:试点对申请国别无限制,中国创新药企出海美国的早期项目同样可以申请。若试点成功,FDA 已暗示可能发展为 QRI 正式认证模式——这将重塑早期临床开发的全球服务生态。有 FIH 项目规划的企业,可评估是否在 10月30日窗口关闭前完成配对与申请。
3. EMA《胃肠道药物相互作用研究指南》草案公开征求意见,填补 ICH M12 空白
征求意见期:2026.09.11 – 12.31 | 关键词:【药物相互作用】【食物效应】【胃酸 pH】
9月11日,EMA 就《Guideline on the investigation of interactions in the gastrointestinal tract》草案(EMA/136069/2026)启动公众咨询,截止 12月31日。ICH M12 自 2024 年实施后主要覆盖酶与转运体介导的相互作用,对胃肠道吸收环节的覆盖有限,本指南正是补齐这一缺口的区域性框架,主要适用于口服全身作用药物。
核心要点:
◆ 六大机制覆盖:食物效应与剂型变更、胃酸 pH 与抑酸药(ARA)、胃排空与胃肠动力、辅料(增溶剂、糖醇类)、多价阳离子络合、肠肝循环,均给出体内外研究建议。
◆ PPI 优先策略:对 pH 依赖性溶解度的弱碱性药物,一般建议开展抑酸药体内相互作用研究;PPI 作为「最恶劣情形」须给药至少 4 天,阴性结果可外推至 H2 拮抗剂和抗酸剂。
◆ 结果转化要求:要求报告 AUC、Cmax、Tmax 的几何均值比值及 90% 置信区间,并结合治疗窗判断临床相关性;风险最小化措施(错时给药、监测、禁忌等)须体现在 SmPC 中。
皓元视角:开展中欧双报的口服制剂企业,建议尽早比对该草案与 FDA 2023 年胃酸 pH 指南在研究设计上的差异,排查管线中弱碱性、低溶解度品种的 ARA 研究证据缺口,并在 12月31日前评估是否提交意见。
4. USP PF 52(5) 提议新增 ⟨1664.5⟩ 口服制剂浸出物评估通则
发布时间:2026.09.01(意见截止 2026.11.30)| 关键词:【浸出物】【口服制剂】【药典标准】
USP 于9月1日发布《药典论坛》(PF)第 52 卷第 5 期,征求意见至 11月30日。本期最具分量的提案是新通则 ⟨1664.5⟩ Assessment of Leachables in Oral Drug Products,首次为口服制剂包装与生产系统中的浸出物评估引入基于风险的框架,拟生效日期为 2027年12月1日。同期还提议修订 ⟨469⟩ 乙氧基化物质中乙二醇/二甘醇/三甘醇检查(新增气相色谱 Procedure 1B)及通则总论 2.20、5.40 节。
需要提醒的是,PF 刊登文本仅为提案而非正式药典要求,现阶段不能用于合规证明;但结合上月 FDA 容器密封系统(CCS)指南草案将 E&L 研究列为适用性评价核心环节,全球监管对浸出物控制「全剂型覆盖」的脉络已十分清晰。
皓元视角:口服制剂此前常被视为浸出物「低风险豁免区」,⟨1664.5⟩ 的提案意味着这一默认假设正在被风险框架取代。建议口服制剂企业提前梳理包材/生产组件的浸出物评估策略,尤其关注儿童用药、长期用药及高酒精含量口服液等敏感场景。
三、警告信与监管执法观察
(一)GLP-1 配制监管升级:大型 503A 药房首收警告信。9月18日,FDA 向美国最大配制药房之一 Empower Pharmacy(休斯顿)签发警告信(738238,9月22日公布),源于 2025年11月检查。信中指出:其配制的替尔泊肽/烟酰胺、司美格鲁肽/氰钴胺等产品「本质上是已获批药物的仿制品」,不符合 FD&C Act 503A 豁免条件,按未经批准新药处理;处方记录中大量雷同的「显著差异」声明难以证明个体化用药判断。无菌缺陷同样刺眼——ISO 5 区域烟雾试验不充分、培养基灌装未在最恶劣条件下运行、灌装记录转抄新表却无审计追踪。短缺结束后的 GLP-1 配制市场,「仿制豁免」空间收窄,无菌与数据完整性成为生存底线。
(二)注射用铁剂安全警示升级。9月1日,FDA 要求 Injectafer(羧基麦芽糖铁注射液)说明书增加黑框警告,提示症状性低磷血症风险——尽管 2020、2023、2025 年已多次更新标签,严重骨折、住院等病例报告仍在持续,且治疗期间接受血磷检测的患者不足 20%。FDA 建议 3 个月内重复给药前须检测血磷水平。这也是本月少见的、直接触及黑框警告层级的药品安全通讯。
(三)执法趋势延续。2026 财年 FDA 对数据完整性、质量部门职权(21 CFR 211.22(d))与偏差调查充分性的关注未见松动;继 4 月首封涉及 AI 生成 GMP 文件的警告信后,「AI 输出须经有资质人员审核后方可成为受控记录」已成为事实上的执法信号。建议企业将 AI 辅助文件生成纳入质量体系的变更与验证管理。
四、信息直通车
◆ 法规指南与监管动态
| 序号 | 文件名称 | 机构 | 发布日期 |
|---|---|---|---|
| 1 | Expedited IND Pilot Program(加速 IND 试点,申请截止 2026.10.30) | FDA | 2026.09.15 |
| 2 | 修订法规以认可非动物试验方法(最终规则,推进动物试验替代) | FDA | 2026.09.21 |
| 3 | Temporary Policies for Compounding Certain Starter Parenteral Nutrition Drug Products for Neonates(终版,立即生效,FDA-2026-D-9571) | FDA CDER | 2026.09 |
| 4 | 《关于进一步优化化学药品创新药工艺验证申报资料要求有关事项的公告(征求意见稿)》(意见截止 2026.10.09) | NMPA 综合司 | 2026.09.10 |
| 5 | 《国家药监局关于修订肌苷注射剂说明书的公告》(2026年第87号) | NMPA | 2026.09.02 |
| 6 | 欧盟药品立法改革:政治协议文本待秋季正式通过,预计 2026 年生效、2028 年适用(孤儿药最高 11 年市场独占、AMR 可转让数据独占凭证等) | 欧盟 | 2026.09 |
◆ 药品研发与临床
| 序号 | 文件名称 | 机构 | 发布日期 |
|---|---|---|---|
| 1 | 《药物临床试验计算机化系统和电子数据指导原则》(2026年第44号,发布即施行) | CDE | 2026.09.22 |
| 2 | 《抗肺结核药物临床试验技术指导原则(征求意见稿)》 | CDE | 2026.09.09 |
| 3 | 《〈多联疫苗临床试验技术指导原则〉问答文件(征求意见稿)》 | CDE | 2026.09.04 |
| 4 | Pharmacokinetics in Patients with Impaired Hepatic Function(草案,意见截止 2026.12.01,FDA-2026-D-8693) | FDA CDER | 2026.09 |
◆ 药学研究(仿制药 / CMC)
| 序号 | 文件名称 | 机构 | 发布日期 |
|---|---|---|---|
| 1 | 《化学仿制药滴眼剂研究技术指导原则》《化学仿制药特殊滴眼剂研究技术指导原则》(2026年第43号,发布即施行) | CDE | 2026.09.01 |
| 2 | 《已上市中药变更规格研究技术指导原则(征求意见稿)》 | CDE | 2026.09.04 |
| 3 | 《吸入用丙酸倍氯米松混悬液生物等效性研究技术指导原则(征求意见稿)》 | CDE | 2026.09.14 |
◆ 药典动态
| 序号 | 文件名称 | 机构 | 发布日期 |
|---|---|---|---|
| 1 | 药典论坛 PF 52(5):提议新增 ⟨1664.5⟩ 口服制剂浸出物评估通则、修订 ⟨469⟩ 及通则总论(意见截止 2026.11.30,拟生效 2027.12.01) | USP | 2026.09.01 |
| 2 | 9月发布 10 个欧洲药典新参考标准品及 13 个替代批次;Macrogols (1444) 乙二醇/二甘醇控制修订征求意见(截止 2026.09.30);EDQM-USP 联合参考标准品研讨会(9.23–24,斯特拉斯堡)举行 | EDQM | 2026.09 |
| 3 | 《关于中药配方颗粒国家药品标准(2026年第二期)的公示》 | 国家药典委 | 2026.09.24 |
◆ 获批与审评动态
| 序号 | 事项 | 机构 | 日期 |
|---|---|---|---|
| 1 | 一日集中批准 5 款创新药:醒脾解郁片(中药 1.1 类)、两款全人源长效抗 RSV 单抗(泰诺麦博、瑞阳生物)、艾曲帕米鼻喷雾剂(阵发性室上速)、利扎布替尼片(BTK 抑制剂) | NMPA | 2026.09.03 |
| 2 | CHMP 9月会议(9.14–17)推荐 12 款新药(含血友病 A 预防药 Frehemgo、短肠综合征药物 Zeydovio 等)、11 项适应症扩展;Pebrilzo 成为首个按「定制化临床路径」推荐的生物类似药;Xervyteg 再审后维持拒绝 | EMA | 2026.09.18 |
| 3 | FDA 9月多项「首个」获批:首个 Alexander 病治疗药物、首个 Sanfilippo 综合征 A 型儿童基因疗法、首个针对 SMA 肌肉流失的疗法等 | FDA | 2026.09 |
五、近期合规节点提醒
| 日期 | 事项 | 影响对象 |
|---|---|---|
| 2026.09.01 | 新版《药物临床试验质量管理规范》(2026年修订,2026年第50号公告)施行;《国家基本药物目录(2026年版)》施行 | 申办方、CRO、临床机构;医疗机构与药企 |
| 2026.09.28 | FDA 17 个修订版肽类特定产品指南(PSG,含 GLP-1 类)公众意见截止 | 多肽仿制药研发企业 |
| 2026.09.30 | EDQM Macrogols (1444) 专论修订(乙二醇/二甘醇控制)征求意见截止 | 辅料供应商、制剂企业 |
| 2026.10.01 | 药用类精神药品进出口申报新规(2026年第84号公告)施行 | 相关品种进出口企业 |
| 2026.10.09 | NMPA 化学药品创新药工艺验证申报资料优化公告征求意见截止 | 创新药研发与生产企业 |
| 2026.10.13 | FDA 容器密封系统(CCS)指南草案公众意见征集截止 | 药企、包材供应商、检测机构 |
| 2026.10.30 | FDA Expedited IND 加速试点首批申请截止(12.18 前公布入选名单) | 拟开展美国 FIH 试验的申办方 |
| 2026.11.30 | USP PF 52(5) 征求意见截止(含 ⟨1664.5⟩ 口服制剂浸出物评估新通则提案) | 制剂企业、包材企业、QC 实验室 |
| 2026.12.01 | FDA 肝功能损害患者药代动力学研究指南草案意见截止 | 临床药理与研发企业 |
| 2026.12.31 | EMA《胃肠道药物相互作用研究指南》草案征求意见截止 | 口服制剂研发企业、临床药理团队 |
结语
本月监管脉络清晰可辨:一端是「提速」——FDA 以滚动审评重构 pre-IND 流程、NMPA 持续优化创新药申报资料要求;另一端是「扎紧」——浸出物控制从注射剂、吸入制剂延伸至口服制剂,GLP-1 配制的豁免空间收窄,数据完整性要求覆盖到 AI 辅助生成的每一份 GMP 记录。皓元检测提供全面的药包材相容性研究(可提取物/浸出物)、容器密封完整性测试(CCIT)、元素杂质与遗传毒性杂质研究、分析方法的开发与验证服务,可依据 FDA CCS 草案框架、USP ⟨1663⟩/⟨1664⟩/⟨1664.5⟩ 及 ICH Q3C/Q3D 等最新要求,为您的产品申报、变更研究与发补答复提供全流程技术支持。